全基因组关联研究(GWAS)能够定位与疾病或生产性状相关的基因组区域,但从关联位点进一步锁定发挥作用的基因,仍是一项难题。全转录组关联研究(TWAS)通过预测遗传因素影响的基因表达,将遗传变异与性状连接起来,是鉴定候选基因的重要手段。基因表达常由多个近端变异协同调控,共遗传单倍型可能才是真实的调控单元。然而,现有TWAS方法通常基于SNP加性模型,忽略局部连锁不平衡(LD, Linkage Disequilibrium)与相位信息,导致调控信号碎片化与“缺失调控”。
9月21日,动物科学学院王起山教授、潘玉春教授团队联合丹麦奥胡斯大学房灵昭教授在《National Science Review》上发表HapTWAS新方法。该方法通过整合遗传相位与局部连锁信息,有效捕获传统单SNP模型遗漏的协同调控信号,并在人、猪、牛、鸡等多物种中显著提升基因表达预测与候选基因挖掘能力。该方法已整合至团队于2025年在《Genomics, Proteomics & Bioinformatics》上发表的FarmGTEx TWAS-Server在线分析平台,为复杂性状遗传解析提供了新工具,也为推进畜禽全基因组设计育种提供了重要支撑。
HapTWAS方法原理
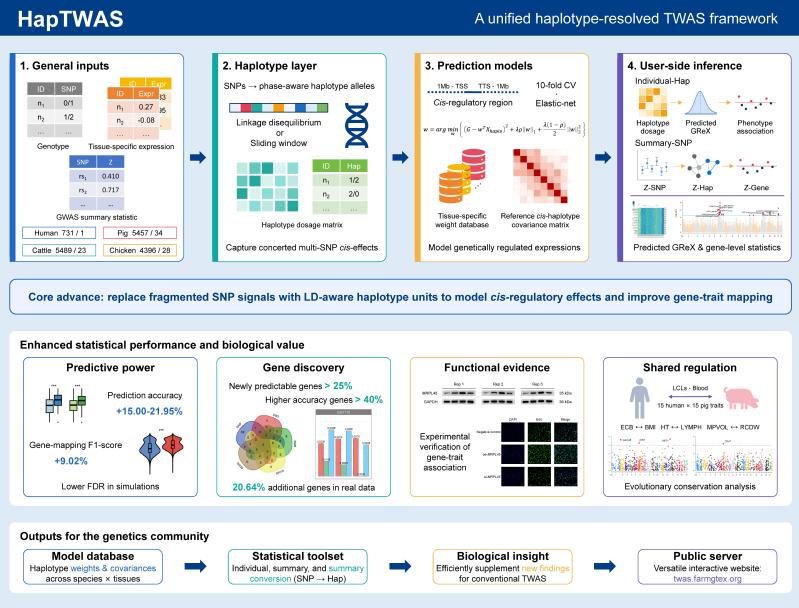
HapTWAS将携带遗传相位信息的局部单倍型结构作为基因表达预测的基本单位,在预测模型构建阶段纳入相邻变异之间的连锁关系。简言之,它不仅关注“有哪些变异”,也关注“这些变异如何组合在一起”。
该框架既可分析个体水平的基因型数据,也可利用已有的GWAS摘要统计数据。对于仅提供SNP层面结果的研究,HapTWAS设计了从SNP统计量到单倍型统计量的转换方法,使大量现有GWAS数据也能在单倍型分辨率下重新分析。团队同时建立了覆盖人、猪、牛、鸡的多组织、多单倍型配置预测模型,并将分析功能整合至TWAS server在线平台,便于研究者使用。
研究发现了什么?
在平衡遗传结构的模拟分析中,与传统SNP方法相比,HapTWAS的基因表达预测准确度提高了17.50%,候选基因识别的F1分数提高了9.02%,同时保持了较低的假发现率。进一步分析表明,两类方法各有适用场景:当基因表达调控包含单倍型效应时,HapTWAS的优势更为明显。
研究团队随后在各物种的六种复杂性状数据中检验了该方法,结果显示,HapTWAS补充了部分被SNP-TWAS遗漏的候选基因,整体发现数量增加20.64%。其中,针对猪生长性状筛选的新候选基因MRPL45,在后续细胞实验中表现出对猪骨骼肌细胞增殖和细胞周期进程的影响,为其生物学功能提供了初步证据。
研究意义
HapTWAS为传统SNP分析提供了互补视角:通过保留局部变异的组合信息,帮助研究者更充分地利用现有GWAS和转录组数据,优先筛选值得后续验证的候选基因集。其多物种预测模型和在线分析平台,也为人类复杂疾病及畜禽重要经济性状的机制研究提供了可用资源。
浙江大学动物科学学院博士生刘铖(健康养殖前沿科学交叉人才培养计划)和助理研究员陈子韬为论文共同第一作者;浙江大学王起山教授、潘玉春教授及丹麦奥胡斯大学房灵昭教授为共同通讯作者。该研究获国家自然科学基金和海南省人才创新项目等资助。